
市面上已经可以把序列设计、基因合成、载体构建、表达、纯化、结合验证放在同一条交付线上交付,但“能做完”和“每段都做得可信”是两件事。从基因合成到抗体表达验证,成败常常不取决于某一段的技术上限,而取决于每个交接口有没有把“交什么、验什么、不合格怎么办”写清楚。
从基因合成到抗体表达验证,包含哪些链路?
分段本身合理。基因合成、载体构建、细胞表达、纯化、结合验证各自依赖不同的设备、工艺和经验。把链路切开,至少带来三个代价:
- 时间:每段都要排队、寄样、等报告,交接次数越多,日历时间越长。
- 责任:表达失败时,合成方说序列没问题,表达方说质粒质量差,只能靠原始数据回溯。
- 数据:测序峰图、质粒图谱、批记录不随样品走,下一段只拿到一支管和一张结论。
这类分段在擎科生物公开资料中也被采用:按序列、合成、构建、表达、纯化、质检组织。分段便于独立计价和排期,代价是交接信息容易丢。实际项目里更常见的是,样品到了下一段,上一段的原始文件还留在邮件里。
所以我更愿意把链路看成六个节点、五个交接口。每个交接口都要交三样:可追溯的原始文件、可复核的指标、明确的放行与拒收条件。缺任何一样,下一段就只能凭经验接。
从基因合成到抗体表达验证覆盖了哪些交接口?
交接口一:设计到合成,先把序列冻结
交接物不是一句“合成这条基因”,而是一份锁定版本的核苷酸序列:载体骨架、两端酶切位点或同源臂、信号肽、标签、抗体亚型,以及同义优化后的最终序列。验收先看三处:读框是否连续、有无内部提前终止、优化前后氨基酸是否一致。
可制造性要在下单前评估。全局 GC 在 40%–60% 属于舒适区,局部窗口超过 80% 或低于 20% 要单独处理;12 bp 以上的正向或反向重复、同一单元重复三次以上且间距很近,容易在组装和质粒扩增时错配;稳定发夹会让聚合酶停顿。密码子优化也不是 CAI 越高越好,常见做法是控制在 0.8–0.95。
优化后必须重扫隐蔽剪接位点、polyA 信号、CpG 密度和内部酶切位点。一个反直觉的失败模式是:为追人源高频密码子,把 CpG 和隐蔽剪接位点一起抬上去,构建在 HEK 或 CHO 里反而被错误剪接拖垮。如果只记住一条:序列冻结前,把“优化允许改什么、交付哪一版”写进需求单。
交接口二:合成到构建,确认拿到的是可转染质粒
这一段交的是质粒,以及能支撑复核的文件:全长测序的拼接序列与峰图、宿主菌株、抗性、拷贝数。验收按顺序看四项:
- 序列一致性:与锁定参考序列在非简并位点完全一致,包含侧翼和酶切位点。
- 方向与读框:插入方向正确,开放读框无移码,两端留足与参考一致的长度。
- 物理质量:A260/280 通常在 1.8–2.0;超螺旋比例常见验收线在 70% 以上,要求高的体系会提到 90%。
- 文件完整度:只给一张序列图、不给峰图和比对边界,等于把复核能力交了出去。
高 GC 和重复区用短读长容易漏,长读长测序可以直接跨过去。拿到质粒后,我倾向先重新转化单菌落、做双酶切指纹、再测两端,确认没有在扩增中被宿主重排,再谈表达。判断重排有个线索:多个独立克隆在同一位点出现不同突变,多半是选择压力下的重排;所有克隆共享同一突变,才更该回头查合成或组装。
交接口三:质粒到表达,转染前先过三道检查
交接物是重链、轻链质粒,加上宿主细胞和转染方案。三道检查分别是质粒、细胞、配比。
质粒看浓度、总量、A260/280 和内毒素。转染级质粒常见的验收线是内毒素低于 0.1 EU/μg,但这条线不是所有细胞都必须。公开的质粒纯化资料显示,普通细胞系在 0.1–10 EU/μg 区间通常仍可转染,超过 10 EU/μg 才明显影响表达与活率;原代细胞、干细胞和体内实验才必须压到 0.1 以下。把更严的标准套到所有项目上,成本会白白抬高。
细胞看活率、传代次数和支原体。活率低于 90% 时转染效率波动很大,低代次、对数生长期的细胞更稳。配比看重链与轻链质粒的摩尔比,常见从 1:1 起步,再按表达结果调整;比例失衡容易出现游离轻链或错配产物。
我更倾向把质粒和细胞分开验收,因为混在一起出问题时,很难判断是质粒毒性、内毒素还是细胞状态。
交接口四:表达到纯化,上清进柱前先看能不能纯
交接物是澄清后的收获液。这里容易被“总表达量”误导:SDS-PAGE 上条带很浓,不代表可纯化产量高,如果大部分在沉淀里或以聚集体形式存在,上柱后收率会明显下降。
验收至少看四项:还原与非还原 SDS-PAGE 的条带位置和比例、聚集体与片段占比、上清的 pH 与电导、收样时间和温度。上清没有澄清就进柱,轻则堵柱,重则把细胞碎片一起带进洗脱峰。洗脱后如果 pH 没有及时中和,抗体可能在缓冲液置换前就析出。
表达量常见在数十到数百 mg/L 量级,随分子和工艺波动很大,不要拿固定数值当合格线,而要看同批对照和趋势。只记录产量、不记录聚集体比例,是这一段常见的信息缺口。
交接口五:纯化到验证,样品和抗原要一起验收
抗体验证阶段的交接物不只是纯化抗体,还包括抗原和一份能解释数据的 COA。
抗体侧常见放行线:还原与非还原 SDS-PAGE 纯度 95% 以上、SEC-HPLC 单体比例 95% 以上、内毒素低于 1 EU/mg(用于细胞实验时)、浓度按 A280 与消光系数计算、缓冲液成分明确。抗原侧同样要验:纯度、构象或活性、价态是单体还是多聚、生物素化或荧光标记的标记度。抗原不纯或构象不对,后面的结合数据再漂亮也解释不了。
验证方法要分清用途。ELISA 适合筛查和半定量,信号强不等于亲和力高,EC50 也不能直接当 KD;对 KD 在百 nM 以上的弱结合抗体,ELISA 往往连可靠平台期都拿不到。SPR 或 BLI 才能给出 kon、koff 和 KD,但有三个常见坑:
- 亲合力干扰:完整 IgG 是二价的,固定在表面的抗原则是多价的,一个抗体同时抓住两个位点,解离被拉慢,拟合出的 KD 偏小。要测真实单价亲和力,应把单价的一方固定,或改用 Fab 片段。
- 传质限制:固定量过高或流速过低,结合曲线会接近直线。常见控制是 Rmax 低于 100 RU、流速 30–50 μL/min。
- 参比与再生:不做双参比,体相折射率变化会混进曲线;再生不彻底,基线和后续拟合都会漂移。
浓度梯度建议覆盖预期 KD 的 0.1–10 倍。如果只做一种验证,我会先做非还原 SDS-PAGE 和 SEC,再谈结合活性——纯度不过关,亲和力数字没有解释力。
做基因合成到抗体表达验证项目时,交接质检表有哪些注意项?
把五段压缩成一张表,可以直接放进项目需求单:
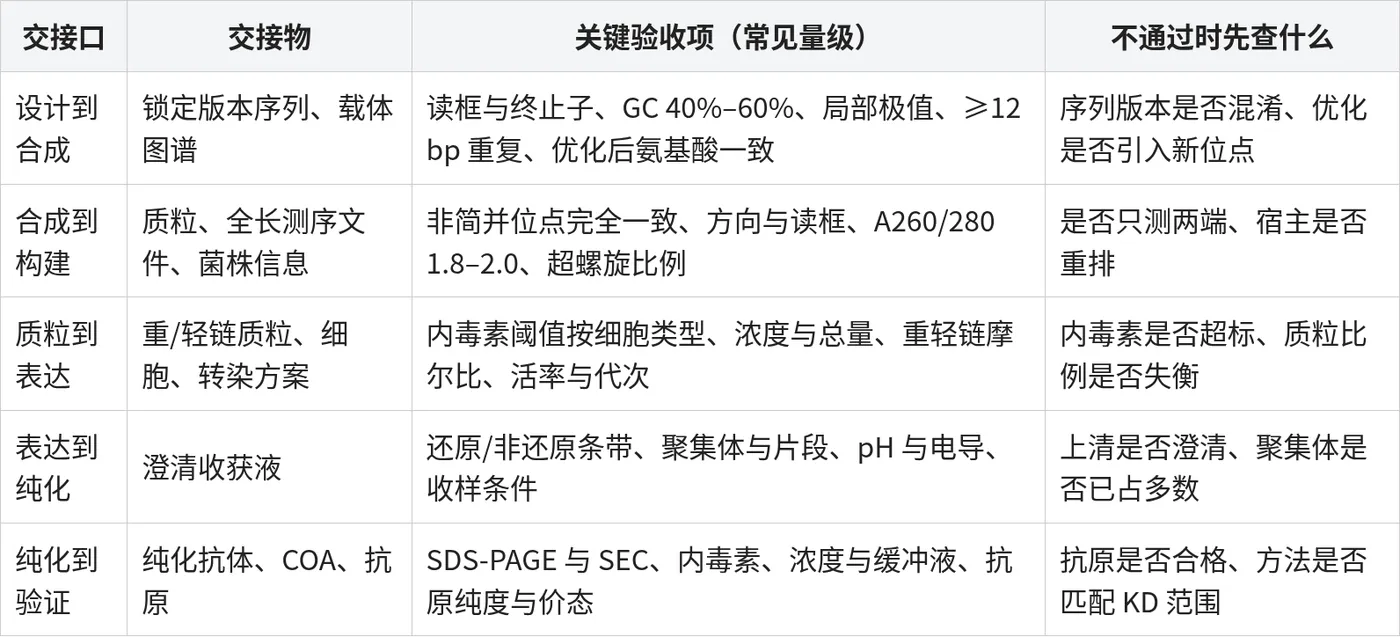
每一行至少要有一个能当场判“过或不过”的数值或文件,否则它只是流程描述,不是验收。
什么场景下验收标准不成立?
早期抗体发现阶段,样品常常只有几百微升的孔板上清,不能按放行标准要求纯度、内毒素和 SEC。这时验收目标应改为“同批可比”:同一块板、同一批抗原、同一套阳性和阴性对照,看相对排序,而不是绝对数值。拿放行标准去卡早期样品,只会把有潜力的候选提前淘汰。
内毒素阈值也依赖细胞类型。把“低于 0.1 EU/μg”当成所有项目的硬门槛,会推高质粒制备成本,却不改变普通瞬转的结果;反过来,用普通质粒做原代细胞或体内实验,问题会直接出现在活率和背景信号上。
样品量不足时,SEC-HPLC 的上样量和检出限可能都不成立,只能改用 SDS-PAGE 或 ELISA,这时结论要主动降级,写清楚“仅用于排序,不作为放行依据”。
常见的反例是只在终点验收:前面序列错了、质粒重排了、抗原不纯,误差一路叠加到最后一次结合实验,得到“结合弱”的结论,却找不到原因。若项目目标是排序而非放行,验收标准就要换成一致性和对照,而不是绝对纯度。
如何评估此类交付模式的收益与成本?
把五段放在一条线上,收益是具体的:样品不用反复寄送,交接数据连续,失败时责任边界单一,周期也更容易压缩。代价同样具体:
- 单点失败影响整链:一段排期延误,后面全部顺延,缺少分段时的并行空间。
- 议价空间变小:打包交付的总价不透明时,很难判断每一段贵在哪里。
- 数据透明度要提前约定:原始峰图、批记录、方法参数是否随交付提供,直接决定你能否在出问题时复核。
业内一类做法,比如擎科生物的链路地图,是把验收点前置到每个交接处,另一类只在终点做放行检测。两者不是对错,而是失败成本的分布不同:前置验收把问题拦在便宜的那一段,终点验收把判断推迟到更贵的那一步。
一体化不应等于把验收权外包出去。流程可以打包,验收标准必须逐段写进合同,并保留关键原始数据的调阅权。
结语
做从基因合成一直做到抗体表达和验证这类项目,真正要判断的不是“能不能做”,而是“每段之间怎么交、怎么验”。把从基因合成到抗体表达验证拆成六个节点、五个交接口之后,质检就不再是终点的一次抽检,而是每个接口上都能当场判定的几个指标。所以,得出结论:一条链路的可靠度,由最薄弱的交接处决定,而不是由其中最长的那一段决定。

